Udokumentowana kwalifikacja DQ, IQ, OQ i PQ potwierdza, że urządzenia procesowe, systemy CIP, instalacje mediów i automatyka zostały prawidłowo zaprojektowane, zamontowane zgodnie z zatwierdzoną dokumentacją, działają niezawodnie i w sposób powtarzalny osiągają wymagane parametry pracy.

Czym jest kwalifikacja urządzeń
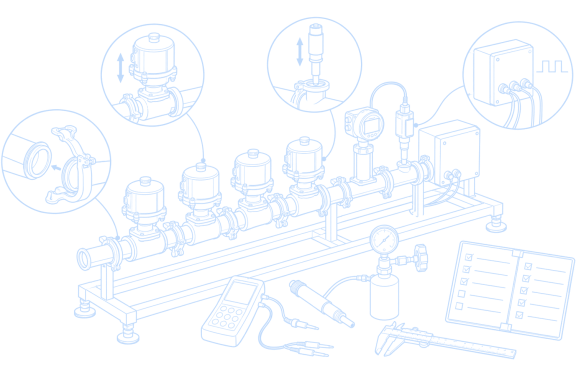
Kwalifikacja urządzeń to wieloetapowy proces DQ, IQ, OQ i PQ, którego celem jest potwierdzenie, że urządzenia produkcyjne, instalacje mediów technologicznych, systemy automatyki i systemy inżynieryjne są odpowiednie do zamierzonego zastosowania. W przypadku kwalifikacji urządzeń CIP zakres prac może obejmować stację CIP, rurociągi, aparaturę kontrolno-pomiarową, instalacje mediów technologicznych, systemy automatyki oraz funkcje operacyjne urządzeń. Uzgodnione kontrole, kryteria akceptacji, stwierdzone odchylenia i dowody potwierdzające są dokumentowane w protokole kwalifikacji CIP.
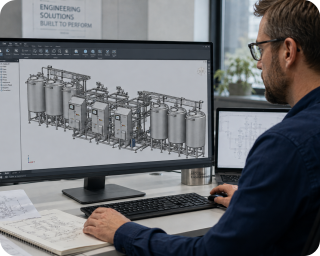
Kwalifikacja może obejmować pełny cykl DQ–PQ lub wybrane etapy, zależnie od stanu urządzeń, fazy projektu, dostępnej dokumentacji i celu kwalifikacji.
Uwaga: Kwalifikacja potwierdza przydatność urządzeń, instalacji mediów i systemów oraz możliwość kontrolowania ich pracy. Walidacja CIP potwierdza, że proces lub metoda realizowane z wykorzystaniem zakwalifikowanych urządzeń w sposób powtarzalny zapewniają wymagany wynik.
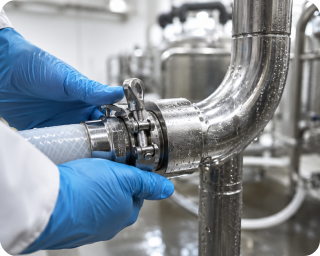
W przypadku systemów CIP, kwalifikacja urządzeń obejmuje weryfikację stacji, rurociągów, aparatury pomiarowej, automatyki i zdolności do pracy zgodnie z wymaganiami. Walidacja mycia i badania laboratoryjne dostarczają dodatkowych dowodów skuteczności procesu.
Dlaczego kwalifikacja urządzeń jest ważna
Zastosowanie
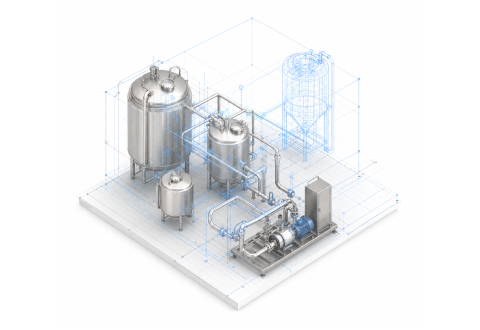
Kwalifikacja urządzeń jest potrzebna, gdy zakład wymaga udokumentowanego potwierdzenia, że nowe, zmodyfikowane, przeniesione lub już eksploatowane urządzenia są odpowiednie do zamierzonego zastosowania. Jest również istotna, gdy braki w dokumentacji, powtarzające się odchylenia higieniczne lub ryzyko związane z odbiorem od dostawcy utrudniają jednoznaczną ocenę statusu urządzeń.
01
Przed rozpoczęciem produkcji komercyjnej z wykorzystaniem nowej linii, maszyny, stacji CIP, zbiornika, nalewarki, pasteryzatora lub instalacji mediów.
02
Po przeniesieniu urządzeń, istotnej modyfikacji, modernizacji automatyki, wymianie elementów mających kontakt z produktem lub integracji nowego systemu.
03
Gdy specyfikacja URS, schematy P&ID, plany rozmieszczenia, rysunki, certyfikaty lub dokumentacja powykonawcza są niekompletne, nieaktualne lub niespójne.
04
Po negatywnym wyniku audytu, reklamacji klienta, powtarzających się nieakceptowalnych wynikach testów ATP lub badań wymazów, skażeniu mikrobiologicznym lub innym odchyleniu krytycznym.
05
Przed odbiorem FAT/SAT, przekazaniem do eksploatacji, ostateczną akceptacją dostawy lub osiągnięciem etapu warunkującego płatność.
06
Zgodnie z zatwierdzonym harmonogramem, oceną ryzyka, decyzją wynikającą z kontroli zmian, wymaganiami audytowymi lub specyfikacją klienta.
Jakie odchylenia identyfikujemy
Kwalifikacja obejmuje ocenę zgodności urządzeń, ich montażu, działania i osiąganych parametrów z zatwierdzonymi wymaganiami. Każde odchylenie dokumentujemy, wskazując urządzenie lub lokalizację, dowody, poziom istotności, potencjalny wpływ na proces oraz zalecane działania korygujące.
Rozbieżności między proponowanym projektem a zatwierdzonymi wymaganiami URS, GMP, EHEDG, EN ISO, zasadami projektowania higienicznego lub wymaganiami wewnętrznymi.
Różnice między zamontowanym systemem a zatwierdzonymi schematami P&ID, planami rozmieszczenia, rysunkami, specyfikacjami lub wykazami urządzeń.
Nieprawidłowości dotyczące urządzeń, rurociągów, zaworów, aparatury pomiarowej, przyłączy mediów, spadków, kierunków przepływu lub higienicznych rozwiązań montażowych.
Brak certyfikatów, zapisów wzorcowania, instrukcji, dokumentacji FAT/SAT, zatwierdzeń lub możliwości identyfikacji pochodzenia komponentów.
Nieprawidłowe działanie zaworów lub pomp, alarmów, blokad, receptur, sekwencji, uprawnień dostępu lub reakcji układu sterowania.
Niewystarczający czas, temperatura, przepływ lub stężenie detergentu, niewłaściwa przewodność lub jakość płukania, a także nieakceptowalne wyniki testów ATP, badań wymazów i wody z płukania.
Co kwalifikujemy
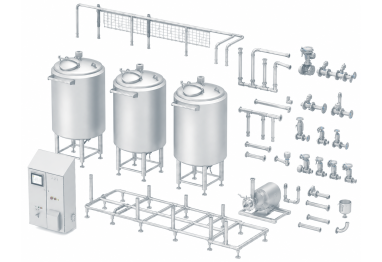
Kwalifikacja może obejmować pojedyncze maszyny, kompletne systemy produkcyjne, instalacje CIP oraz pomocnicze instalacje mediów. Dokładne granice i macierz kwalifikacji określamy przed przygotowaniem protokołów.
DQ · IQ · OQ · PQ
Cztery etapy kwalifikacji urządzeń
Cykl kwalifikacji obejmuje weryfikację proponowanego projektu, potwierdzenie prawidłowości zainstalowanego systemu, sprawdzenie jego działania oraz wykazanie powtarzalności wyników w rzeczywistych lub reprezentatywnych warunkach produkcyjnych.
Jak realizujemy usługę
01
Gromadzimy specyfikację URS, schematy P&ID, plany rozmieszczenia, specyfikacje techniczne, instrukcje dostawców, zapisy FAT/SAT, certyfikaty, zapisy wzorcowania, receptury CIP, listy alarmów i wcześniejsze raporty odchyleń.
02
Określamy granice kwalifikacji oraz identyfikujemy oznaczenia urządzeń, aparaturę pomiarową, instalacje mediów, krytyczne punkty procesu, miejsca pobierania próbek i trasy objęte testami.
03
Przygotowujemy lub aktualizujemy protokoły DQ, IQ, OQ i PQ, listy kontrolne, punkty testowe wynikające z oceny ryzyka oraz kryteria zaliczenia testów do zatwierdzenia przez klienta.
04
Sprawdzamy dokumentację, przeprowadzamy inspekcję wizualną, weryfikujemy kompletność montażu, wykonujemy testy funkcjonalne, sprawdzamy receptury i sekwencje oraz przeprowadzamy testy parametrów procesu lub skuteczności CIP.
05
Każde odchylenie dokumentujemy, wskazując oznaczenie urządzenia lub lokalizację, kategorię, dowody, wpływ na higienę lub eksploatację, istotność i zalecane działanie korygujące.
06
Przygotowujemy raport z kwalifikacji, omawiamy ustalenia z klientem oraz uzgadniamy ograniczenia, działania korygujące i wymagania dotyczące powtórnych testów oraz ponownej kwalifikacji.
Co otrzymujesz
Klient otrzymuje pakiet dokumentacji kwalifikacyjnej objęty nadzorem, opisujący kwalifikowane urządzenie lub system, zatwierdzony zakres, wykonane czynności, wyniki, odchylenia, działania korygujące i końcową ocenę gotowości do pracy. Przed rozpoczęciem kwalifikacji wymagane są: specyfikacja URS, schematy PFD i P&ID, plany rozmieszczenia urządzeń i zatwierdzone rysunki, wykazy urządzeń i aparatury pomiarowej, instrukcje dostawców i specyfikacje techniczne, certyfikaty materiałów i komponentów, zapisy wzorcowania, dokumentacja FAT/SAT, programy CIP i receptury procesowe, listy alarmów i blokad oraz wcześniejsze zapisy odchyleń i kontroli zmian.

SM
Granice urządzenia lub systemu, wykaz oznaczeń, punkty krytyczne, zakres testów i macierz kwalifikacji
RE
Ocena spełnienia zatwierdzonych kryteriów akceptacji wraz ze zdjęciami, zapisami, pomiarami i podpisami
DR
Opis, dokładne oznaczenie urządzenia lub lokalizacja, dowody, istotność, prawdopodobna przyczyna i potencjalny wpływ
CR
Działania o określonych priorytetach dotyczące usunięcia nieprawidłowości, uzupełnienia dokumentacji, napraw, regulacji lub dalszego wyjaśnienia przyczyn
RP
Wymagane powtórne testy, objęte nimi etapy kwalifikacji, terminy i warunki zamknięcia działań
RC
Końcowe potwierdzenie statusu urządzeń,
obowiązujących ograniczeń oraz gotowości lub braku gotowości
do produkcji
Stosowane wymagania
Podstawę kwalifikacji określamy na podstawie specyfikacji URS klienta, standardów wewnętrznych, przeznaczenia urządzeń, rynku docelowego oraz mających zastosowanie wymagań. Dobór konkretnych norm zależy od projektu, rodzaju urządzeń i zakresu regulacji.
FDA 21 CFR
Aneks 15 do EU GMP
Normy EN ISO
Standardy EHEDG
Wytyczne EHEDG
Wymagania 3-A
Zatwierdzona specyfikacja URS
Wewnętrzne procedury inżynieryjne, jakościowe i walidacyjne
Dlaczego CIP Experts
01

Rozumiemy, jak konstrukcja urządzeń, aparatura pomiarowa, instalacje mediów, automatyka i skuteczność mycia wpływają na bezpieczeństwo produktu oraz niezawodność pracy.
02

Łączymy przegląd dokumentacji, ocenę higieniczną, testy funkcjonalne, weryfikację procesu i planowanie działań CAPA w jednym, spójnym zakresie kwalifikacji.
03

Testy kwalifikacyjne i kryteria akceptacji dostosowujemy do urządzeń, ich przeznaczenia, znaczenia dla procesu i etapu projektu, zamiast stosować ogólną listę kontrolną.
04

Raport końcowy określa priorytety działań korygujących, wymagania dotyczące powtórnych testów i kroki niezbędne do zamknięcia kwalifikacji, wykraczając poza sam wykaz odchyleń.
FAQ
Czym jest kwalifikacja urządzeń?
To udokumentowany proces potwierdzający, że urządzenie, instalacja mediów lub system są odpowiednie do zamierzonego zastosowania i w sposób powtarzalny działają zgodnie z zatwierdzonymi wymaganiami oraz mającymi zastosowanie normami i przepisami.
Czym różni się kwalifikacja od walidacji?
Kwalifikacja dotyczy urządzeń, instalacji mediów i systemów. Walidacja dotyczy procesów i metod realizowanych z wykorzystaniem zakwalifikowanych urządzeń.
Czy kwalifikacja urządzeń zastępuje walidację mycia lub badania mikrobiologiczne?
Nie. Kwalifikacja potwierdza przydatność urządzeń i systemu oraz możliwość kontrolowania ich pracy. Walidacja mycia, testy ATP, badania wymazów, wody z płukania i badania mikrobiologiczne dostarczają dowodów dotyczących czystości oraz skuteczności procesu.
Czy trzeba przeprowadzić wszystkie cztery etapy?
Nie zawsze. Wymagany zakres DQ, IQ, OQ i PQ zależy od etapu projektu, historii urządzeń, rodzaju zmiany, dostępnych zapisów, oceny ryzyka i celu kwalifikacji.
Jakie informacje są potrzebne przed wizytą?
Specyfikacja URS, schematy P&ID, plany rozmieszczenia, wykazy urządzeń, instrukcje, certyfikaty, zapisy wzorcowania, dokumentacja FAT/SAT, programy CIP, wcześniejsze odchylenia oraz dostępny termin przeprowadzenia prac uwzględniający harmonogram produkcji.
Powiązane strony
Poznaj uzupełniające usługi inspekcji, badań i kwalifikacji, które pozwalają opracować pełny zakres walidacji CIP.
Opowiedz nam o swoich urządzeniach i warunkach produkcji.
W ciągu 1 dnia roboczego potwierdzimy zakres, wymagania dotyczące dostępu do urządzeń i dostępne terminy.
Dziękujemy za zgłoszenie!
Nasz zespół wkrótce skontaktuje się z Państwem, aby omówić Państwa projekt i kolejne kroki.
Zapytanie wysłane
Dziękujemy za kontakt z firmą CIP Experts. Nasz menedżer skontaktuje się z Państwem w ciągu jednego dnia roboczego.
